Hồ sơ
năng lực
Hồ sơ, thủ tục đăng kí lưu hành thuốc thú y cho doanh nghiệp sản xuất thuốc thú y
 20/09/2021 10:56
 1122


Trước khi lưu hành các loại thuốc thú y doanh nghiệp sản xuất cần lập hồ sơ đăng kí lưu hành và tuân thủ các thủ tục, trình tự xin cấp chứng nhận GMP-WHO. Đối với mỗi dạng dược phẩm sẽ có các yêu cầu hồ sơ khác nhau được quy định như sau:
1. Đối với thuốc thú y mới dạng dược phẩm, hóa chất, chế phẩm sinh học
Hồ sơ đăng kí bao gồm:
a) Đơn đăng ký lưu hành theo mẫu quy định tại Phụ lục I ban hành kèm theo Thông tư này;
b) Tóm tắt đặc tính của sản phẩm theo mẫu quy định tại Phụ lục VIII ban hành kèm theo Thông tư này;
c) Mẫu nhãn sản phẩm, tờ hướng dẫn sử dụng;
d) Giấy chứng nhận GMP hoặc giấy chứng nhận hệ thống quản lý chất lượng (ISO) đối với một số loại hóa chất thông dụng, giấy chứng nhận lưu hành do cơ quan nhà nước có thẩm quyền của nước sản xuất cấp đối với thuốc nhập khẩu;
đ) Quy trình sản xuất;
e) Tiêu chuẩn chất lượng và phương pháp kiểm nghiệm;
g) Báo cáo về các số liệu chứng minh độ an toàn bao gồm cả tài liệu nghiên cứu về độc tính (độc tính cấp, độc tính bán trường diễn, trường diễn, độc tính tế bào, khả năng gây ung thư);
h) Báo cáo về các số liệu chứng minh hiệu lực của sản phẩm bao gồm cả các tài liệu nghiên cứu về dược lý thực nghiệm; về dược lực học, dược động học và sinh khả dụng của sản phẩm;
i) Những nghiên cứu về tồn dư trong tất cả các loài động vật được chỉ định dùng thuốc để xác định thời gian ngừng sử dụng thuốc;
k) Tài liệu nghiên cứu về độ ổn định và hạn sử dụng của thuốc;
l) Tài liệu nghiên cứu về liều dùng và liệu trình Điều trị đối với từng loài động vật được chỉ định;
m) Phiếu phân tích chất lượng sản phẩm của nhà sản xuất và phiếu phân tích chất lượng sản phẩm của cơ quan kiểm nghiệm thuốc thú y được chỉ định tại Việt Nam cấp;
n) Kết quả khảo nghiệm;
o) Bản cam kết không vi phạm các quy định của luật sở hữu trí tuệ theo mẫu quy định tại Phụ lục VII ban hành kèm theo Thông tư này;
p) Các thông tin kỹ thuật khác (nếu có).
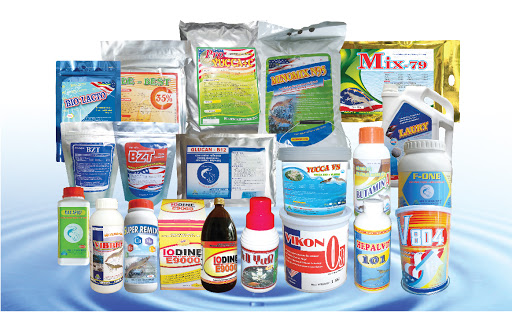
2. Đối với thuốc dạng dược phẩm, hóa chất, chế phẩm sinh học được miễn khảo nghiệm, hồ sơ đăng ký gồm;
a) Các nội dung quy định tại các Điểm a, b, c, d, đ, e, k, m, o, p Khoản 1 Điều này;
b) Những thông tin về thuốc gốc, thuốc Generic (tên sản phẩm, tên nhà sản xuất, công thức, dạng bào chế, công dụng, chỉ định Điều trị, chống chỉ định, liều lượng sử dụng, thời gian ngừng sử dụng thuốc, những lưu ý đối với động vật được chỉ định, với người sử dụng và các đặc tính kỹ thuật khác của sản phẩm).
3. Đối với vắc xin, kháng thể, hồ sơ đăng ký gồm:
a) Đơn đăng ký lưu hành theo mẫu quy định tại Phụ lục II ban hành, kèm theo Thông tư này;
b) Tóm tắt đặc tính của sản phẩm theo mẫu quy định tại Phụ lục VIII ban hành kèm theo Thông tư này;
c) Mẫu nhãn sản phẩm, tờ hướng dẫn sử dụng;
d) Giấy chứng nhận GMP, giấy phép lưu hành sản phẩm do cơ quan nhà nước có thẩm quyền của nước sản xuất cấp đối với sản phẩm nhập khẩu;
đ) Quy trình sản xuất;
e) Tiêu chuẩn chất lượng, phương pháp kiểm nghiệm vắc xin, kháng thể;
g) Báo cáo về các số liệu chứng minh độ an toàn, hiệu lực của sản phẩm, bao gồm tài liệu nghiên cứu về hàm lượng kháng thể và độ dài miễn dịch đối với vắc xin, kháng thể;
h) Những nghiên cứu về tồn dư trong tất cả các loài động vật được chỉ định để xác định thời gian ngừng sử dụng vắc xin, kháng thể;
i) Tài liệu nghiên cứu về độ ổn định, hồ sơ tóm tắt sản xuất từng lô của 3 lô liên tiếp và đề xuất hạn sử dụng;
k) Phương pháp xác định liều dùng và liệu trình sử dụng đối với từng loài động vật được chỉ định;
l) Phiếu phân tích chất lượng sản phẩm của nhà sản xuất, phiếu phân tích chất lượng sản phẩm của cơ quan kiểm nghiệm thuốc thú y được chỉ định tại Việt Nam;
m) Báo cáo kết quả khảo nghiệm về hiệu lực, an toàn của sản phẩm;
n) Các tài liệu liên quan bao gồm: xuất xứ, lịch sử và độ ổn định của chủng vi sinh vật gốc dùng để chế vắc xin, kháng thể; các tài liệu liên quan đến bản quyền và áp dụng chứng chỉ sản xuất vắc xin, kháng thể (nếu có);
o) Các thông tin kỹ thuật khác như kết quả khảo nghiệm trong phạm vi phòng thí nghiệm, số liệu về việc sản phẩm đã được lưu hành tại các nước khác trên thế giới (nếu có);
p) Các số liệu dịch tễ học chứng minh sự có mặt của tác nhân gây bệnh tại Việt Nam (áp dụng đối với vắc xin, kháng thể mới).
4. Đối với chế phẩm sinh học để chẩn đoán (KIT xét nghiệm), hồ sơ đăng ký gồm:
a) Đơn đăng ký lưu hành theo mẫu quy định tại Phụ lục III ban hành kèm theo Thông tư này;
b) Tóm tắt đặc tính của sản phẩm theo mẫu quy định tại Phụ lục VIII ban hành kèm theo Thông tư này;
c) Mẫu nhãn sản phẩm; tờ hướng dẫn sử dụng;
d) Giấy chứng nhận GMP hoặc giấy chứng nhận hệ thống quản lý chất lượng (ISO) hoặc giấy chứng nhận khác tương đương, giấy phép lưu hành sản phẩm do cơ quan nhà nước có thẩm quyền của nước sản xuất cấp đối với sản phẩm nhập khẩu;
đ) Phiếu phân tích chất lượng chế phẩm sinh học của cơ sở sản xuất, phiếu phân tích chất lượng chế phẩm sinh học do cơ quan kiểm nghiệm thuốc thú y được chỉ định tại Việt Nam cấp;
e) Báo cáo về các số liệu chứng minh độ nhạy phân tích;
g) Báo cáo về các số liệu chứng minh tính đặc hiệu của sản phẩm;
h) Quy trình sản xuất;
i) Tiêu chuẩn chất lượng, phương pháp kiểm nghiệm chế phẩm sinh học;
k) Tài liệu nghiên cứu về độ ổn định, hồ sơ tóm tắt sản xuất từng lô của 3 lô liên tiếp và đề xuất hạn sử dụng;
l) Báo cáo kết quả khảo nghiệm, bao gồm nội dung khảo nghiệm về độ nhạy phân tích, tính đặc hiệu của sản phẩm;
m) Các tài liệu liên quan bao gồm: xuất xứ, lịch sử của chủng vi sinh vật gốc dùng để sản xuất chế phẩm sinh học; các tài liệu liên quan đến bản quyền và áp dụng chứng chỉ sản xuất chế phẩm sinh học (nếu có);
n) Các thông tin kỹ thuật khác (nếu có).
5. Đối với thuốc thú y từ dược liệu, hồ sơ đăng ký gồm:
a) Đơn đăng ký lưu hành theo mẫu quy định tại Phụ lục I ban hành kèm theo Thông tư này;
b) Tóm tắt đặc tính của sản phẩm theo mẫu quy định tại Phụ lục VIII ban hành kèm theo Thông tư này;
c) Mẫu nhãn sản phẩm, tờ hướng dẫn sử dụng;
d) Giấy chứng nhận GMP, giấy chứng nhận lưu hành do cơ quan nhà nước có thẩm quyền của nước sản xuất cấp đối với thuốc nhập khẩu;
đ) Quy trình sản xuất;
e) Tiêu chuẩn chất lượng và phương pháp kiểm nghiệm;
g) Báo cáo về các số liệu chứng minh độ an toàn và hiệu quả của sản phẩm;
h) Những nghiên cứu về tồn dư trong tất cả các loài động vật được chỉ định dùng thuốc để xác định thời gian ngừng sử dụng thuốc;
i) Tài liệu nghiên cứu về độ ổn định và hạn sử dụng của thuốc;
k) Tài liệu nghiên cứu về liều dùng và liệu trình Điều trị đối với từng loài động vật được chỉ định;
l) Phiếu phân tích chất lượng sản phẩm của nhà sản xuất và phiếu phân tích chất lượng sản phẩm của cơ quan kiểm nghiệm thuốc thú y được chỉ định tại Việt Nam cấp;
m) Bản cam kết không vi phạm các quy định của luật sở hữu trí tuệ theo mẫu quy định tại Phụ lục VII ban hành kèm theo Thông tư này;
n) Các thông tin kỹ thuật khác (nếu có).
6. Đối với thuốc thú y đã có giấy chứng nhận lưu hành tại Việt Nam sản xuất gia công, san chia, hồ sơ đăng ký gồm:
a) Đơn đăng ký sản xuất gia công, san chia theo mẫu quy định tại Phụ lục X ban hành kèm theo Thông tư này;
b) Tóm tắt thông tin sản phẩm (tên, thành phần, dạng bào chế, quy cách đóng gói, công dụng, cách dùng, hạn sử dụng);
c) Mẫu nhãn sản phẩm, tờ hướng dẫn sử dụng (nhãn đã đăng ký, nhãn gia công, san chia);
d) Giấy chứng nhận GMP hoặc giấy chứng nhận đủ Điều kiện sản xuất của cơ sở nhận sản xuất gia công, san chia;
đ) Giấy chứng nhận lưu hành sản phẩm của bên đặt gia công, san chia do Cục Thú y cấp;
e) Hợp đồng sản xuất gia công, san chia thuốc thú y giữa cơ sở đặt gia công, san chia và cơ sở nhận gia công, san chia;
g) Quy trình sản xuất của bên đặt gia công, san chia;
h) Tiêu chuẩn chất lượng và phương pháp kiểm nghiệm nguyên, phụ liệu ban đầu, bán thành phẩm và thành phẩm của bên đặt gia công, san chia;
i) Phiếu phân tích chất lượng sản phẩm của cơ sở nhận gia công, san chia;
7. Đối với thuốc thú y không có giấy chứng nhận lưu hành tại Việt Nam sản xuất để xuất khẩu, hồ sơ đăng ký gồm:
a) Đơn đăng ký sản xuất để xuất khẩu theo mẫu quy định tại Phụ lục XI ban hành kèm theo Thông tư này;
b) Tóm tắt đặc tính của sản phẩm theo mẫu quy định tại Phụ lục VIII ban hành kèm theo Thông tư này;
c) Mẫu nhãn sản phẩm, tờ hướng dẫn sử dụng;
d) Giấy chứng nhận GMP của cơ sở sản xuất;
đ) Quy trình sản xuất;
e) Tiêu chuẩn chất lượng và phương pháp kiểm nghiệm;
g) Phiếu phân tích chất lượng sản phẩm của cơ sở sản xuất, phiếu phân tích chất lượng sản phẩm của cơ quan kiểm nghiệm thuốc thú y được chỉ định tại Việt Nam cấp;
h) Bản cam kết thuốc sản xuất để xuất khẩu không tiêu thụ ở Việt Nam;
i) Bản cam kết không vi phạm các quy định của luật sở hữu trí tuệ theo mẫu quy định tại Phụ lục XII ban hành kèm theo Thông tư này.
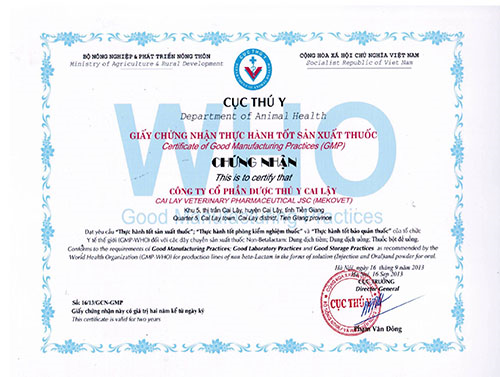
Giấy chứng nhận thực hành tốt sản xuất thuốc thú y
Xem thêm:
Những điều kiện chung về sản xuất thuốc Thú y, Thủy Sản đạt tiêu chuẩn GMP
Quy định, Tiêu chuẩn GMP-WHO trong nhà máy sản xuất thuốc thú y, thủy sản
Quý khách hàng đang có nhu cầu đầu tư xây dựng, cải tạo hoặc xin cấp chứng nhận WHO GMP cho nhà máy sản xuất thuốc thú y vui lòng liên hệ GMPc Việt Nam để được hỗ trợ tốt nhất. Hotline 0982.866.668